革新的なテクノロジーや医療用ソフトウェア(SaMD)のアイデアを形にし、医療現場へと届けたいスタートアップや新規参入企業。しかし、多くの企業が「ライセンス(業許可)取得」と「QMS(品質管理体制)の構築」という薬事規制の厚い壁に直面し、開発着手前や申請段階で立ち往生しています。
本記事では、自社ですべてのライセンスを抱え込む必要がない画期的な参入戦略「ライセンス・アウトソーシング(代理スキーム)」の仕組みを解説します。さらに、実質2〜3名の極小チームが業務破綻を起こさないために、薬事・品質保証業務における「属人化(一人親方化)」の崩壊リスクを徹底的に排除する、スマートな初期組織の設計・仕組み化の極意をわかりやすく解き明かします。
【本記事は、特にこのような課題を抱える方に向けた記事です】
・医療機器市場への新規参入を検討しているが、複雑な薬機法の手続きやライセンス要件の多さにハードルを感じている経営者・事業責任者
・プログラム医療機器(SaMD)のアイデアはあるものの、社内に医療機器開発のノウハウがなく、「三役(総括・国内品責・安責)」の専門人材が採用できずに悩んでいるスタートアップの採用・人事担当者薬事
・品質保証業務が一部の優秀な担当者に「属人化(ブラックボックス化)」しており、突然の休職・退職が事業活動の致命傷になりかねないと危機感を抱いているQMS部門長
本シリーズのご紹介(全2回)
本コラムは、最小限のリソースで確実に医療機器をリリースするための戦略と実務ノウハウを体系的に学ぶ、全3回の連載シリーズです。
第1回(本記事):【戦略・体制編】実質2人で医療機器を上市する「ライセンス・アウトソーシング」と属人性を排除したスマートな初期組織の築き方。
第2回(次回予告):【開発・申請編】 コア技術にリソースを100%集中させ、SaMD特有の厳格な規格(IEC 62304等)やPMDA早期相談を効率的にクリアする開発&申請ロードマップ。
1.誰もが勘違いする「製造販売業」という“名前の罠”
医療機器を日本国内で一般流通させ、ビジネスとしてマネタイズするためには、厚生労働省や都道府県からの業許可・登録などのライセンスが不可欠です。これらには主に以下の3つの役割(区分)が存在します。
| ライセンス(業許可・登録) | 主な役割と実態 |
|---|
| ① 製造販売業(MAH) | 製品を国内市場へ出荷するにあたり、品質管理(QMS)や安全管理(GVP)について最終責任を担う主体。自社で直接「物理的な製造(作る)」や「販売(直接売る)」ことを行うための許可ではない。 |
| ② 製造業 | 製品の設計を行ったり、実際に工場で製品の主たる組立てを行ったり、滅菌や国内における最終製品の保管など、「製造行為」を行うための登録区分。 |
| ③ 販売業 | 医療機関や代理店などの顧客へ医療機器を販売・貸与等するための業態区分。(区分に応じて、許可または届出が必要となる。) |
多くの新規参入企業は、「自社で医療機器を作って売るのだから、まずは製造販売業のライセンスを取らなければならない」と考えがちですが、これが最初の誤解されやすい点です。
薬機法(医薬品医療機器等法)における「製造販売業」とは、営業的な販売活動を行うためのものではありません。「その製品が医療現場で使われ続ける限り、品質の不具合や有害事象が発生した際に、市場回収を含めた全責任を当局(厚生労働省やPMDA)に対して負う」という、法的義務を背負うことを意味しています。
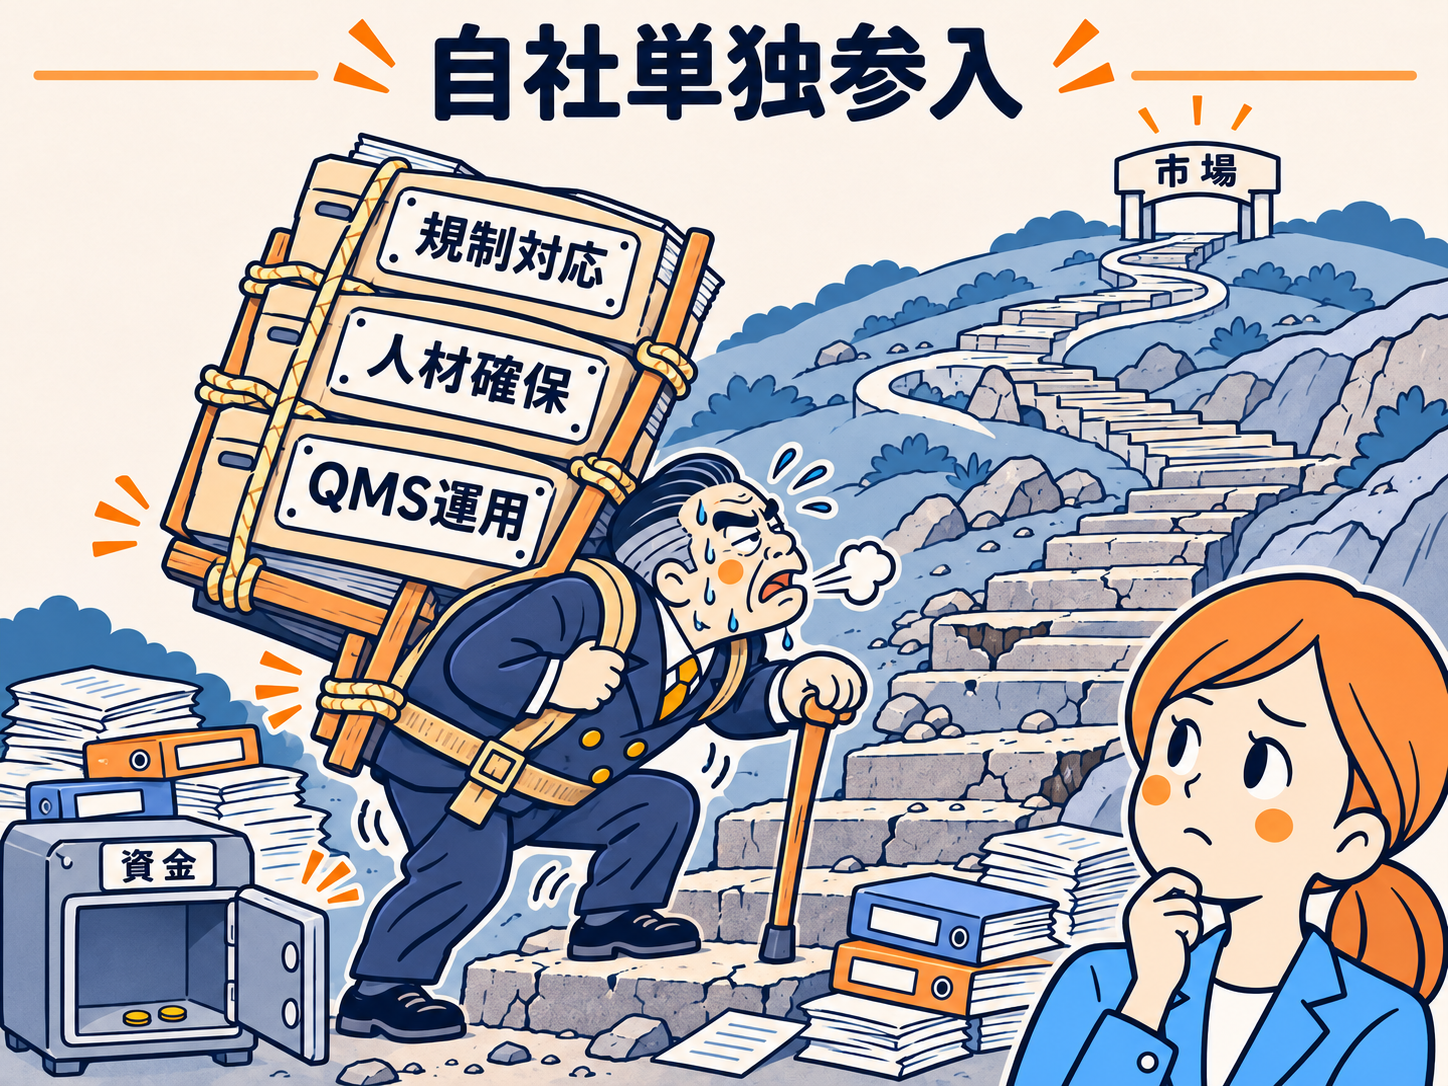
2.新規参入の前に立ちはだかる「三役採用」と「QMS運用」の巨大な壁
製造販売業の許可を自社単独で取得・維持しようとすると、リソースの限られたスタートアップにとって2つの壁が立ちはだかります。
壁①:「三役」の採用難と高コスト
製造販売業のライセンス要件として、社内に「製造販売業三役」と呼ばれる責任者をフルタイムで常駐させることが義務付けられています。
• 総括製造販売責任者(総括):全体の業務遵守を管理・監督する総責任者。
• 国内品質業務運営責任者(国内品責):品質保証(QMS)の基準に基づき、市場への出荷判定などを適正に行う実務の中心。
• 製造販売後安全管理責任者(安責):安全管理(GVP)に基づき、市販後の不具合情報収集や国への報告措置を担う責任者。
さらに、これらの責任者(特に国内品責)には、「医療機器業界で3年以上の品質保証実務経験」といった非常に厳格な資格要件が定められています。 創業期のスタートアップや、他業界から参入したばかりの企業にとって、このような引く手あまたの薬事専門人材を採用・維持することは、資金面でも採用難易度の面でも非常に高いハードルとなります。
壁②:日常的な「QMS運用」による開発リソースの枯渇
QMS(Quality Management System:品質マネジメントシステム)を維持・稼働させるためには、膨大な管理文書の作成、内部監査、教育訓練、購買管理、機器(インフラ)管理、是正・予防措置(CAPA)対応など、日常的な管理実務が発生します。 本来、医療機器としてのコア技術のブラッシュアップやソフトウェア開発に専念すべきエンジニアが、日々の品質記録や薬事ドキュメント作成の山に埋もれてしまい、製品開発そのものがストップしてしまうという本末転倒な事態が後を絶ちません。
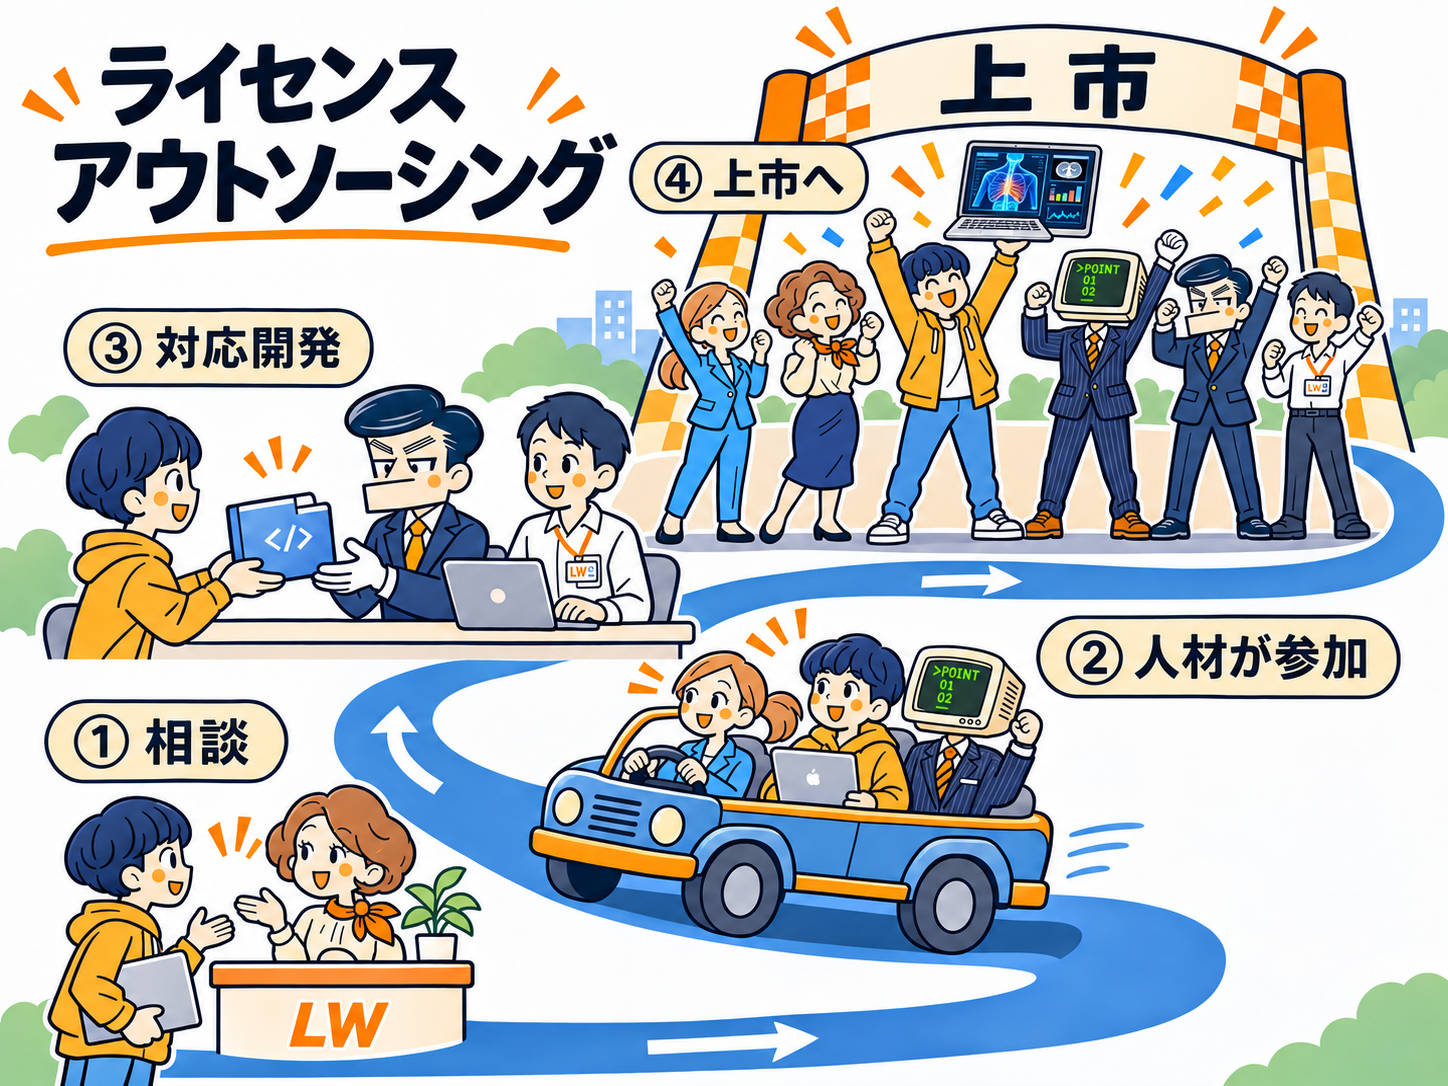
3. 最小リソースで上市を叶える「ライセンス・アウトソーシング(代理スキーム)」
自社に三役を雇う余力がなく、QMSの専門的な運用ノウハウもない。それでも革新的な技術を最速で市場に送り出したい――。 このジレンマを解決するための戦略的選択肢が、「ライセンス・アウトソーシング(代理スキーム)」です。
自社で行うにはコストに高い「製造販売業」のライセンスを、既に保有している企業が代替する仕組みです。
【ライセンス・アウトソーシングにおける業務の役割分担】
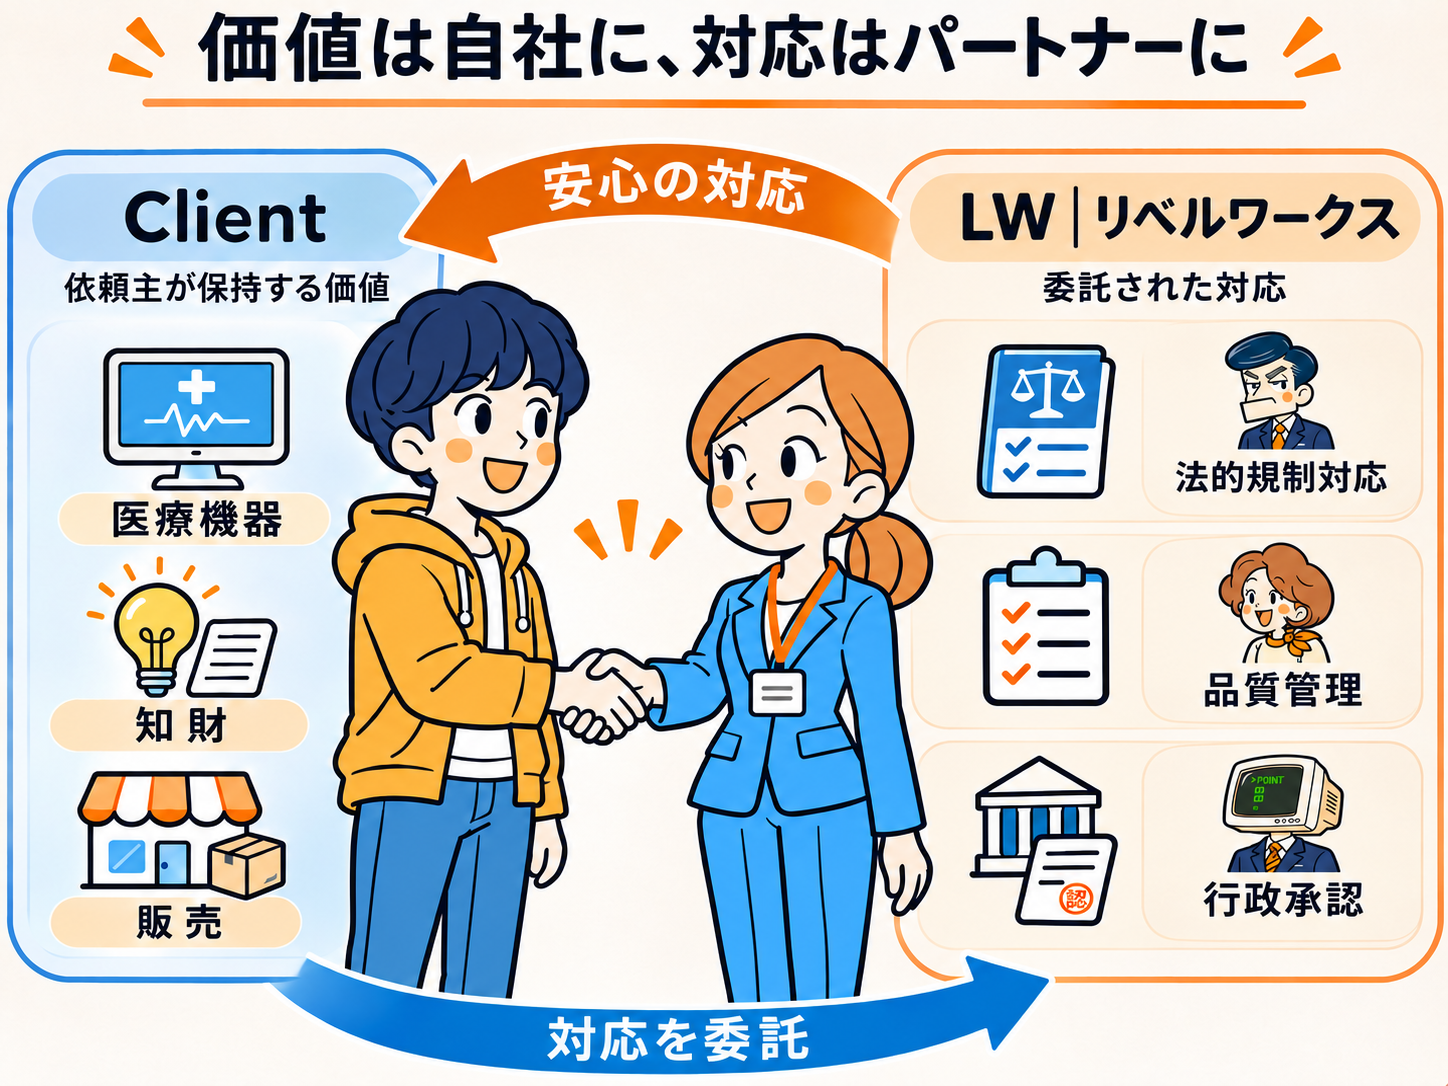
• 貴社(メーカー・デベロッパー): 比較的取得が容易な「販売業」のライセンス(許可・届出)のみを保有。製品の知的財産、商標、販売権などの主導権は自社に保持したまま、コア技術の開発とプロモーションに全力を注ぎます。
• リベルワークス(委託先): 貴社製品の「製造販売業者(MAH)」として黒子に徹し、厚生労働省への製造販売認証・承認申請、出荷判定、品質管理(QMS)の統括、市販後の安全情報の収集と評価(GVP)をすべて貴社に代わって執筆・管理します。
この代理スキームは、実は医療業界において決して特例ではありません。大手製薬・医療機器メーカーが製品開発スピードを劇的に高めるためのPoC(概念実証)を進める際や、海外企業が日本市場へ参入する際に「選任製造販売業者(DMAH)」などを活用して国内流通を行うケースなど、法制度・実務の両面で広く活用されている、非常に合理的かつ実績のあるビジネスモデルです。
これを利用することで、スタートアップは膨大な採用費や薬事維持費を削減し、実質2〜3人の最小チームで、品質担保を行いながら医療機器市場へ参入することが可能になります。
4. 製造販売パートナーとの連携で、開発から上市後まで進める
リベルワークスが製造販売業者を担う場合、貴社は製品の開発を進めながら、品質管理や安全管理に必要な情報を当社と共有します。例えば、開発中の仕様変更や上市後の不具合について、次のように役割を分担して対応します。
① 開発開始時に、担当業務と情報共有の方法を決める
まず、製品の開発内容と適用するQMSの手順に沿って、両社が担当する業務を明確にします。仕様書や試験記録などの作成・確認・承認の担当に加え、変更や不具合が発生した際の連絡窓口、共有する情報、記録の保管方法を取り決めます。
貴社に新たな管理の仕組みを一から作っていただくのではなく、当社のQMSと開発側の業務をどうつなぐかを具体化していきます。
② 仕様変更を、開発と薬事・品質の両面から確認する
例えば、開発中に機能を追加する場合、貴社から変更の目的、仕様、想定する使用方法などを共有いただきます。当社は、その変更が製品の品質・安全性や申請内容に与える影響を確認し、必要な評価や手続きを両社で整理します。
その結果に基づいて、担当する側が設計・試験・文書の更新を行います。変更の検討段階から連携することで、開発を終えたあとに追加の評価や記録が必要になる手戻りを減らします。
③ 上市後の問い合わせや不具合も、両社で対応する
上市後、貴社が利用者から不具合の連絡を受けた場合は、発生状況や製品のバージョンなど、調査に必要な情報を当社へ共有します。貴社は技術的な原因調査や修正を担当し、当社は製造販売業者として品質・安全性への影響を評価し、必要な対応を判断します。
このように、貴社の開発力とリベルワークスの製造販売体制を組み合わせ、開発から上市後まで継続して連携することが、少人数で事業を進めるための基盤になります。
調査結果や判断の経緯は記録し、両社の関係者で共有します。担当者一人の記憶や個別のやり取りに頼らず、経緯を確認しながら対応を引き継げる運用につなげます。
5. 必要な専門家とも、製造販売パートナーを交えて連携する
製品の開発や申請を進める中では、外部の試験機関や専門家の協力が必要になる場面もあります。その場合も、貴社とリベルワークスで進め方を整理し、外部に依頼する業務を開発・申請の計画につなげます。
例えば、外部の試験機関に評価を依頼する場合は、試験の目的と範囲、提供する製品や資料、結果を確認する担当を、貴社・当社・試験機関の間で明確にします。貴社が提供する技術情報と、当社が薬事・品質の観点から確認する事項を整理することで、依頼内容の認識のずれを減らします。
試験で課題が見つかった場合は、貴社が技術的な原因や修正方法を検討し、当社は製品の品質・安全性や申請への影響を確認します。必要な設計変更、追加評価、文書の更新を両社で整理し、結果を開発や申請に反映します。
外部専門家の助言を受ける際にも、相談事項と判断に必要な情報を共有し、得られた助言や対応方針を記録します。専門家とのやり取りを担当者個人の知識にとどめず、両社の業務に引き継げる形で残していきます。
必要な専門性を外部から取り入れながら、貴社の開発と当社の製造販売業務をつなぐ。こうした連携によって、少人数でも、製品化に必要な業務を分担して進められる体制を整えます。
まとめ:法律の重荷はプロに委託し、自社は「コア価値」に全力を
・自社リソースは「コア技術の開発」に特化・集中させる
・複雑な規制対応・業許可の維持は外部プラットフォームに委託する
・「ライセンス・アウトソーシング」により立ち往生のリスクを回避する
・仕様変更や市販後対応、外部専門家との連携までパートナーとワンチームで進める
次回、第2回「開発・申請編」では、このライセンス・アウトソーシングを活用した初期チームが、プログラム医療機器(SaMD)開発における最大の難関である「IEC 62304/JIS-T-2304(ライフサイクル管理)への適合」や「早期のPMDA相談」をどうスマートにクリアするか、具体的な実務ロードマップを徹底解説します。
リベルワークスは、自社で「第一種医療機器製造販売業」および「高度管理医療機器等販売業・貸与業」の許可を保有するとともに、医療機器・医療ソフトウェアの開発力も併せ持つパートナーとしてご支援いたします。
まずは「私たちの製品はどのクラス分類に該当するのか?」「ライセンス・アウトスキームは自社の製品に適用できるのか?」といった初期のギャップ分析のご相談から、お気軽にお問い合わせください。
貴社のビジョンを、最も速く、確実なルートで医療現場へ届けるサポートをいたします。